
2025年,《新英格兰医学杂志》报告了一例特殊的治疗:研究团队为一名患有严重CPS1缺乏症的婴儿KJ,开发了针对其特定突变的碱基编辑药物。这种疾病会使身体难以处理蛋白质代谢产生的氨,严重时可能危及生命。编辑系统通过脂质纳米颗粒递送到肝脏,目标是修正导致疾病的DNA错误。
论文报告了前两次输注及首次治疗后7周的观察:孩子能够耐受更多膳食蛋白,并减少降氨药物;研究者没有观察到严重不良事件,但明确指出,需要更长随访评估安全性和有效性。治疗是在单患者扩大使用研究性新药申请,也就是expanded-access IND框架下进行的,并非获得了常规上市批准。[1]
到2026年2月,费城儿童医院公布了治疗约一周年的近况:KJ在2025年2至4月共接受三次输注,能够摄入更多蛋白质、减少降氨药,感冒等常见疾病期间的血氨控制也有所改善。医院同时强调,这还不能称为治愈,仍须长期监测。这是医院的随访公告,提供了比最初论文更长的观察,但并没有改变它仍是单病例证据的性质。[2]
这样的案例让人看到希望,也马上带来下一个问题:
如果第二个孩子患有同一种病,但基因错误发生在另一个位置,我们是否必须从头再开发一次药?
接着是第三个、第四个。假如同一个基因存在许多不同致病变异,每一种变异都只出现在极少数患者身上,个体化治疗应该怎样走出“一次特殊救治”的范围,成为可以持续提供的医疗服务?
2026年10月27日,FDA发布的一份指南草案,正是在尝试解决这个问题。它提出,符合条件的多个患者特异性基因编辑版本,可以纳入同一份生物制品许可申请,也就是BLA。关键是明确这些版本之间,究竟哪些证据可以共享。[3]
一、基因编辑为什么会遇到“一人一药”?
并不是所有基因治疗都必须针对每一种突变单独设计。本文讨论的是其中一种策略:直接回到致病DNA位置,修正患者自己的基因错误。
这类治疗具有可编程的特点。编辑工具负责执行修改,向导RNA帮助它寻找目标位置;不同患者的错误不同,就可能需要调整向导序列,有时还需要调整其他编辑组件。研究者在上述个体化治疗论文中,就提出了共享递送系统和部分编辑组件、同时为不同变异定制向导RNA的设想。[1]
可以把它想象成修订一本说明书。同一本书里,不同患者可能在不同位置出现错字。修订工具可以相似,但不能把每个人都带到同一页、同一行。
如果每次换一个目标位置,都必须把制造、实验和临床开发完整重来,这种技术即使在科学上可行,也很难服务大量分散的患者。但如果只因为使用同一套工具,就把所有新版本都视为已经安全有效,又显然过于草率。
个体化治疗需要的是一种能够区分共性与差异的方法。
这条路线也开始走出单病例。按截至11月3日可查的ClinicalTrials.gov登记,一项由费城儿童医院牵头的I/II期伞式研究已处于招募状态,拟为符合条件的尿素循环障碍患儿分别开发变异特异性的碱基编辑版本。登记尚未公布研究结果;同一临床研究框架,也不能直接等同于不同基因、不同疾病可以共用一份上市申请。[4]
二、FDA想评估的,是一个有边界的产品家族
这次草案引入了一个核心概念:Individualized Feature Space,简称IFS,可以译为“个体化特征空间”。
这个名称有些抽象,但问题很具体:一种产品究竟允许哪些部分变化,变化到什么程度,仍然属于同一个经过评估的治疗体系?
按照HHS对草案的解释,开发者先为产品建立明确边界。新版本如果落在这些边界之内,且相应检测支持其安全性和活性,就有可能利用原有临床证据与新版本的体外实验数据,申请加入同一份BLA,而不必为每个版本重复开展新的临床试验。[3]
这里的重点,是这些版本之间是否存在足够可信的联系。草案的主要适用范围,是由已知致病变异导致的单基因疾病,且各版本旨在实现相同的预期编辑结果。同一BLA中的版本应共享作用机制;药物规格、配方、体内递送载体,以及体外编辑所用的细胞类型等其他重要方面应保持一致。允许变化的范围,则应有临床资料和明确的检测标准支持。[5]
这也不是说编辑工具永远不能有任何调整。草案允许在有证据支持的边界内,预先纳入某些编辑组件的变化。真正需要评估的,是变化是否仍在已建立的知识范围之内。
FDA试图评估的是一个可以变化、但变化范围受到证据约束的产品家族。
三、用一个假设例子,看懂哪些经验可以共享
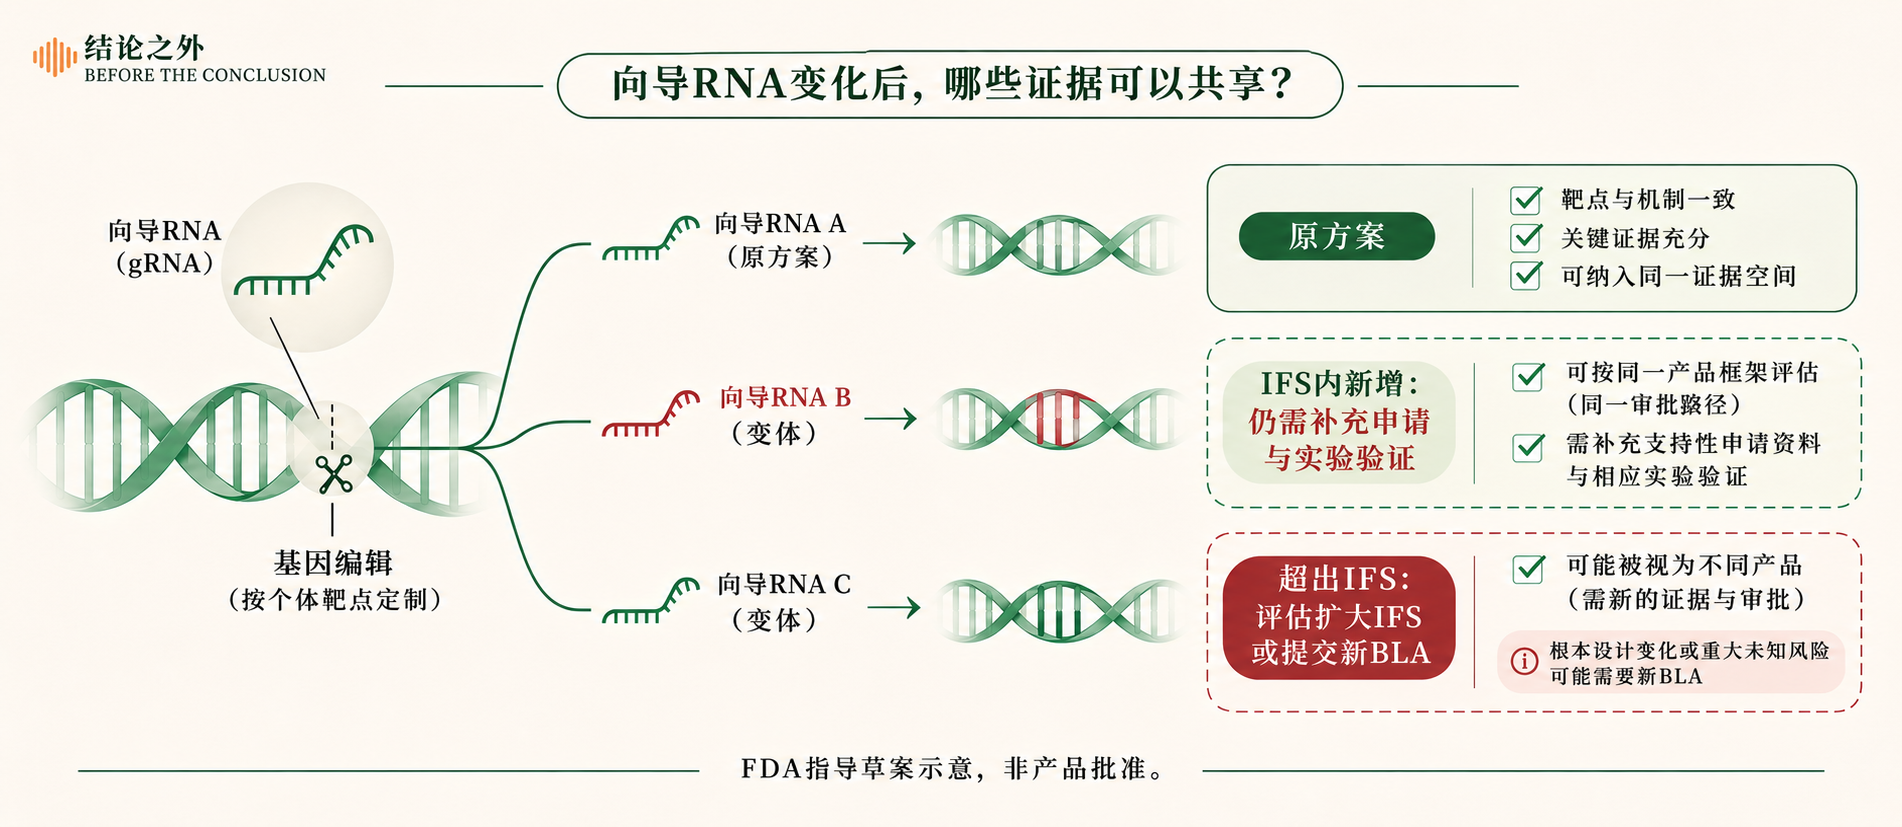
假设研究者正在开发一种治疗某种单基因疾病的药物。他们使用同一种脂质纳米颗粒,将同一种编辑工具送入肝细胞。面对不同患者,只调整向导RNA中负责识别目标DNA的部分,让它分别找到同一基因里的不同错误。
这只是帮助理解的假设例子,不是某个已经获批产品。
在这样的设计下,有些问题可能具有共性:递送系统大致去往哪里,生产过程是否稳定,编辑工具本身有哪些已知风险。
另一些问题则属于新版本:这条新的向导RNA能否有效找到目标?会不会在其他相似位置发生编辑?它与编辑工具组合后,是否产生了不同的风险?
IFS的作用,就是帮助区分这两部分。已经有充分理由共享的知识,可以减少机械重复;因新设计而产生的问题,仍然必须回答。
最难的工作,可能恰恰是证明:前面几个版本的经验,为什么能够支持后面的几十个版本?
草案建议开发者说明,经过临床评估的版本,如何代表拟覆盖范围内的关键差异和预期风险。只研究最容易成功的几个设计,并不足以支持向其余版本无限外推。[5]
我的理解是,这套方法试图改变研发投入的分配方式:先认真建立可复用的知识,再对每个新版本验证真正不同的部分。这可能减少后续重复,却也要求前期研究更有代表性。
共享的是已经建立的证据,不是对所有未来版本的信任。
四、换一条向导RNA,为什么不能只当作“改地址”?
“给同一个工具换一个地址”,是理解基因编辑的方便比喻,却也容易让人低估风险。
目标位置的变化,可能改变编辑系统与其他DNA序列发生相互作用的方式。安全评估既要关注是否改到了不该改的位置,也要关注在正确位置有没有产生非预期改变。FDA今年4月发布的相关安全评估草案,也讨论了如何利用测序等方法研究这些风险。[6]
因此,一个版本在患者中表现良好,不能独自证明下一个版本同样可靠。
按照10月草案描述的路径,即使新版本落在既定IFS边界之内,仍需通过BLA补充申请,提交该版本相应的活性与安全性资料。如果体外数据与临床安全性、有效性之间的关系不够清楚、不可预测,FDA仍可能需要接受该版本治疗的人体数据。[5]
如果新设计超出了原有边界,处理方式也要看改变有多大:某些情况可以申请扩大IFS;如果根本改变了产品设计,或引入重大、未知风险,则可能需要新的BLA。不能把所有变化都塞进原有申请。[5]
对于患者而言,真正需要的是:被省下来的那部分试验,确实能够由已经拥有的知识可靠替代。
四种申请情形,分别需要回答什么?
| 情况 | 草案中的基本思路 |
|---|---|
| 首次提交包含多个版本的BLA | 建立足以支持申请范围的临床与产品证据;这份草案本身不提供通用于所有项目的临床试验设计。 |
| 获批后新增版本,仍在既定IFS内 | 提交BLA补充申请和新版本实验资料;在体外结果与临床安全性、有效性的关系足够清楚、可预测时,可能无需为该版本重复临床研究。 |
| 新版本超出IFS,但未根本改变设计 | 申请扩大范围,并根据变化和风险提供相应证据;是否需要额外临床资料由具体情况决定。 |
| 设计根本改变,或引入重大新风险、未知风险 | 可能构成不同产品,需要新的BLA及相应临床证据。 |
以上概括的是10月草案第III、VI节的建议,不是已经生效的新审批规则。是否能够共享证据,取决于变化的性质,以及已有知识能否支持外推。[5]
五、让未来的变化可以预先规划
草案建议开发者考虑提交并获得批准的“获批后变更管理方案”,英文简称PACMP。[5]
它的作用是提前说明:未来准备增加哪些变化,每次变化要做什么研究,用什么标准评价,以及按什么类别向FDA报告。这样,新版本出现时,可以按照事先讨论过的方案提交资料,而不是每次从零协商。
这提高的是开发和审评过程的可预期性,而不是取消监管。按草案描述,新增版本仍需履行相应的BLA补充程序。[5]
六、11月2日的新进展:每次做出来的药,怎样证明可靠?
个体化治疗还有一个容易被技术故事遮住的问题:即使编辑设计正确,医疗系统是否有能力稳定地生产、检测并交付它?
两位患者患有同一种病,却需要不同的向导序列。此时,“这是治疗这种病的药”,已经不足以保证“这是给这位患者的药”。药物版本、患者身份和生产记录之间,需要有清楚的对应关系。10月的个体化编辑草案因此也涉及制造、检测、命名与标签管理。商业分发前,各版本还应满足适用的生产质量管理和放行要求;共享部分研发证据,并不会免除这些要求。[5]
更新至11月3日,还需要补上一份相关文件:FDA于11月2日发布了《细胞与基因治疗产品效力保证》最终指南。它取代2011年的相关效力检测指南,强调通过原材料、工艺设计、过程控制和批次放行检测等多个环节,建立保证产品效力的整体策略。[7]
这里的potency,指与预期治疗作用有关的生物学活性或能力。证明一批药具有这样的活性,并不等于已经证明它能给患者带来临床获益;临床证据仍然需要回答后一个问题。
把两份文件放在一起看,可以看到两个相互衔接的问题:哪些研发知识可以复用,以及每次实际生产出来的药物,如何保持质量可靠。
两份文件的状态需要分清:11月2日的效力保证指南已经是最终版;10月27日的个体化编辑指南仍是草案。前者并未使后者自动生效,也不是任何个体化编辑产品的上市批准。
七、研发可以复用,治疗费用会随之下降吗?
如果不必为每一个版本重复全部开发,成本有可能下降。但这是一种合理预期,还不能从草案直接推算出某个治疗的价格会降低多少。
每个版本的设计、验证、制造和长期随访,仍会产生费用。一个产品获得批准,也不代表患者所在的医疗机构能够提供治疗,或者保险已经准备好承担成本。
10月27日,CMS宣布计划把细胞与基因治疗可及性模式扩大到镰状细胞病之外的疾病。该模式通过CMS代表州Medicaid项目与企业谈判,探索与治疗结果挂钩的支付安排;CMS表示,未来数月将发布面向厂商的申请征集。[8]
这意味着支付机制也在探索,但不是所有个体化基因编辑治疗已经获得支付保障,更不是价格已经谈妥。
个体化治疗要成为持续提供的医疗服务,科学、审批、制造、临床交付和支付,必须能够接续起来。
八、这对研发企业和股价意味着什么?
从产业角度看,这份草案可能改变部分超罕见变异治疗的开发可行性。如果一套临床证据和制造能力能够服务更多版本,企业就有机会把前期投入用于更多患者。这是基于框架的经济推论,具体能节省多少成本、扩大多少可治疗人群,仍需项目数据验证。
但不能仅因一家企业做CRISPR或碱基编辑,就认定它的现有项目直接受益。草案并不涵盖所有基因编辑产品;采用固定设计、无需按患者变异调整组件的项目,也不能直接套用这套个体化版本管理办法。[5]
同样,研发路径更清楚,不能直接换算成某家公司的收入、利润或股价上涨。具体产品是否适用、能覆盖多少变异、每个版本还要补充多少验证,以及患者能否获得支付支持,都可能改变最终价值。
如果观察新闻发布前后的股价,还需要同时核对企业自己的临床数据、财报和融资等消息。例如,Beam在10月27日同一天公布了BEAM-301的首次临床数据。仅凭日期接近,无法把股价变化单独归因于FDA草案。[9]
对投资者更有用的问题,是企业能否证明自己的经验可以外推,并把不同版本稳定地生产和交付给患者。
九、它解决了什么,又留下了什么?
截至2026年11月7日,这份个体化基因编辑指南仍是供公众评论的草案,FDA官网标示“不用于实施”,意见截止日期为11月27日。它本身不是一项产品批准。即使指南最终定稿,指南中的建议也不等于新设的普遍法律义务,具体产品仍须满足适用法规和审批要求。[10][11]
它主要讨论多个个体化版本如何组织成一份上市申请,以及批准后如何增加新版本;并没有给出适用于所有项目的临床试验设计,也没有为所有产品统一规定采用加速批准还是传统批准,更没有规定实验室编辑成立就可以进入常规治疗。[5]
因此,面对“一个平台能不能治疗一百种突变”这个问题,现在更准确的回答是:
科学上,某些可编程治疗有可能覆盖多种变异;监管上,FDA正在探索让相关版本共享申请与证据的办法。但能够覆盖多广,仍取决于具体机制、产品设计和证据,而不是“一百”这个数字。
它可能带来的改变,是让研发不再必须把每一位携带罕见变异的患者,都视为一个需要从零开始的全新项目。
对那些人数少到难以单独支撑传统开发模式的患者,这种改变可能非常重要。但我们仍须分清:哪些未知已经被前面的研究回答,哪些未知会随着新的编辑设计重新出现。
个体化医学的希望,不只是为某一个患者创造一次例外,而是让下一位患者不必再次从零开始。
而它能否成为可信、可持续的医疗模式,最终取决于一件事:当治疗可以不断变化时,证据仍然能否牢牢跟住这些变化。
参考资料
- Musunuru等,2025年。《新英格兰医学杂志》:Patient-Specific In Vivo Gene Editing to Treat a Rare Genetic Disease。原始单患者报告,包含研究性用药框架及7周早期观察。
- 费城儿童医院,2026年2月24日:KJ个体化CRISPR治疗一周年随访公告。属于医院公开随访更新。
- HHS,2026年10月27日:FDA与CMS推进基因治疗及患者可及性的联合公告。
- ClinicalTrials.gov:NCT07667387,LNP.UCD.ABE尿素循环障碍I/II期研究。登记最近更新于2026年8月26日,截至本次核查状态为招募中,尚未发布结果。
- FDA,2026年10月:Individualized Human Genome Editing Products: Considerations for BLA Submission and Postapproval Management。指南草案,重点见第I、III、V、VI、VII节。
- FDA,2026年4月:利用下一代测序开展基因编辑安全评估的指南草案。
- FDA,2026年11月2日:细胞与基因治疗产品质量公告;Potency Assurance最终指南。
- CMS,2026年10月27日:细胞与基因治疗可及性模式的扩展计划。
- Beam Therapeutics,2026年10月27日:BEAM-301 I/II期首次临床数据公告。用于说明同期另有企业自身临床事件,不据此推断股价方向。
- FDA:个体化基因编辑指南草案主页。截至2026年11月7日仍标示Draft,意见截至11月27日。
- Federal Register,2026年10月28日:个体化人类基因组编辑产品指南草案公告。用于核对草案状态与公众意见安排。
原文资料核查截至2026年11月3日;2026年11月7日整合向导RNA版本管理的补充解读,更新FDA草案状态,并补入Federal Register来源。临床研究登记、KJ随访及其他原文资料仍沿用上述各自日期,不表示均已重新核查。本文讨论研究证据与FDA指南及草案的科学、产业含义,不代表某一具体平台、疾病或突变已获得上市批准。临床研究登记状态不等于研究结果;文中产业影响分析不构成对具体股票走势的判断。
结论之外,还有值得继续追问的问题。
医学 · 科学 · 思想与阅读
欢迎关注《结论之外》,一起保持好奇,独立思考。