
2025年,《新英格蘭醫學雜誌》報告了一例特殊的治療:研究團隊為一名患有嚴重CPS1缺乏症的嬰兒KJ,開發了針對其特定突變的鹼基編輯藥物。這種疾病會使身體難以處理蛋白質代謝產生的氨,嚴重時可能危及生命。編輯系統通過脂質納米顆粒遞送到肝臟,目標是修正導致疾病的DNA錯誤。
論文報告了前兩次輸注及首次治療後7周的觀察:孩子能夠耐受更多膳食蛋白,並減少降氨藥物;研究者沒有觀察到嚴重不良事件,但明確指出,需要更長隨訪評估安全性和有效性。治療是在單患者擴大使用研究性新藥申請,也就是expanded-access IND框架下進行的,並非獲得了常規上市批准。[1]
到2026年2月,費城兒童醫院公佈了治療約一週年的近況:KJ在2025年2至4月共接受三次輸注,能夠攝入更多蛋白質、減少降氨藥,感冒等常見疾病期間的血氨控制也有所改善。醫院同時強調,這還不能稱為治癒,仍須長期監測。這是醫院的隨訪公告,提供了比最初論文更長的觀察,但並沒有改變它仍是單病例證據的性質。[2]
這樣的案例讓人看到希望,也馬上帶來下一個問題:
如果第二個孩子患有同一種病,但基因錯誤發生在另一個位置,我們是否必須從頭再開發一次藥?
接著是第三個、第四個。假如同一個基因存在許多不同致病變異,每一種變異都只出現在極少數患者身上,個體化治療應該怎樣走出“一次特殊救治”的範圍,成為可以持續提供的醫療服務?
2026年10月27日,FDA發佈的一份指南草案,正是在嘗試解決這個問題。它提出,符合條件的多個患者特異性基因編輯版本,可以納入同一份生物製品許可申請,也就是BLA。關鍵是明確這些版本之間,究竟哪些證據可以共享。[3]
一、基因編輯為什麼會遇到“一人一藥”?
並不是所有基因治療都必須針對每一種突變單獨設計。本文討論的是其中一種策略:直接回到致病DNA位置,修正患者自己的基因錯誤。
這類治療具有可編程的特點。編輯工具負責執行修改,嚮導RNA幫助它尋找目標位置;不同患者的錯誤不同,就可能需要調整嚮導序列,有時還需要調整其他編輯組件。研究者在上述個體化治療論文中,就提出了共享遞送系統和部分編輯組件、同時為不同變異定製嚮導RNA的設想。[1]
可以把它想像成修訂一本說明書。同一本書裡,不同患者可能在不同位置出現錯字。修訂工具可以相似,但不能把每個人都帶到同一頁、同一行。
如果每次換一個目標位置,都必須把製造、實驗和臨床開發完整重來,這種技術即使在科學上可行,也很難服務大量分散的患者。但如果只因為使用同一套工具,就把所有新版本都視為已經安全有效,又顯然過於草率。
個體化治療需要的是一種能夠區分共性與差異的方法。
這條路線也開始走出單病例。按截至11月3日可查的ClinicalTrials.gov登記,一項由費城兒童醫院牽頭的I/II期傘式研究已處於招募狀態,擬為符合條件的尿素循環障礙患兒分別開發變異特異性的鹼基編輯版本。登記尚未公佈研究結果;同一臨床研究框架,也不能直接等同於不同基因、不同疾病可以共用一份上市申請。[4]
二、FDA想評估的,是一個有邊界的產品家族
這次草案引入了一個核心概念:Individualized Feature Space,簡稱IFS,可以譯為“個體化特徵空間”。
這個名稱有些抽象,但問題很具體:一種產品究竟允許哪些部分變化,變化到什麼程度,仍然屬於同一個經過評估的治療體系?
按照HHS對草案的解釋,開發者先為產品建立明確邊界。新版本如果落在這些邊界之內,且相應檢測支持其安全性和活性,就有可能利用原有臨床證據與新版本的體外實驗數據,申請加入同一份BLA,而不必為每個版本重複開展新的臨床試驗。[3]
這裡的重點,是這些版本之間是否存在足夠可信的聯繫。草案的主要適用範圍,是由已知致病變異導致的單基因疾病,且各版本旨在實現相同的預期編輯結果。同一BLA中的版本應共享作用機制;藥物規格、配方、體內遞送載體,以及體外編輯所用的細胞類型等其他重要方面應保持一致。允許變化的範圍,則應有臨床資料和明確的檢測標準支持。[5]
這也不是說編輯工具永遠不能有任何調整。草案允許在有證據支持的邊界內,預先納入某些編輯組件的變化。真正需要評估的,是變化是否仍在已建立的知識範圍之內。
FDA試圖評估的是一個可以變化、但變化範圍受到證據約束的產品家族。
三、用一個假設例子,看懂哪些經驗可以共享
假設研究者正在開發一種治療某種單基因疾病的藥物。他們使用同一種脂質納米顆粒,將同一種編輯工具送入肝細胞。面對不同患者,只調整嚮導RNA中負責識別目標DNA的部分,讓它分別找到同一基因裡的不同錯誤。
這只是幫助理解的假設例子,不是某個已經獲批產品。
在這樣的設計下,有些問題可能具有共性:遞送系統大致去往哪裡,生產過程是否穩定,編輯工具本身有哪些已知風險。
另一些問題則屬於新版本:這條新的嚮導RNA能否有效找到目標?會不會在其他相似位置發生編輯?它與編輯工具組合後,是否產生了不同的風險?
IFS的作用,就是幫助區分這兩部分。已經有充分理由共享的知識,可以減少機械重複;因新設計而產生的問題,仍然必須回答。
最難的工作,可能恰恰是證明:前面幾個版本的經驗,為什麼能夠支持後面的幾十個版本?
草案建議開發者說明,經過臨床評估的版本,如何代表擬覆蓋範圍內的關鍵差異和預期風險。只研究最容易成功的幾個設計,並不足以支持向其餘版本無限外推。[5]
我的理解是,這套方法試圖改變研發投入的分配方式:先認真建立可複用的知識,再對每個新版本驗證真正不同的部分。這可能減少後續重複,卻也要求前期研究更有代表性。
共享的是已經建立的證據,不是對所有未來版本的信任。
四、換一條嚮導RNA,為什麼不能只當作“改地址”?
“給同一個工具換一個地址”,是理解基因編輯的方便比喻,卻也容易讓人低估風險。
目標位置的變化,可能改變編輯系統與其他DNA序列發生相互作用的方式。安全評估既要關注是否改到了不該改的位置,也要關注在正確位置有沒有產生非預期改變。FDA今年4月發佈的相關安全評估草案,也討論瞭如何利用測序等方法研究這些風險。[6]
因此,一個版本在患者中表現良好,不能獨自證明下一個版本同樣可靠。
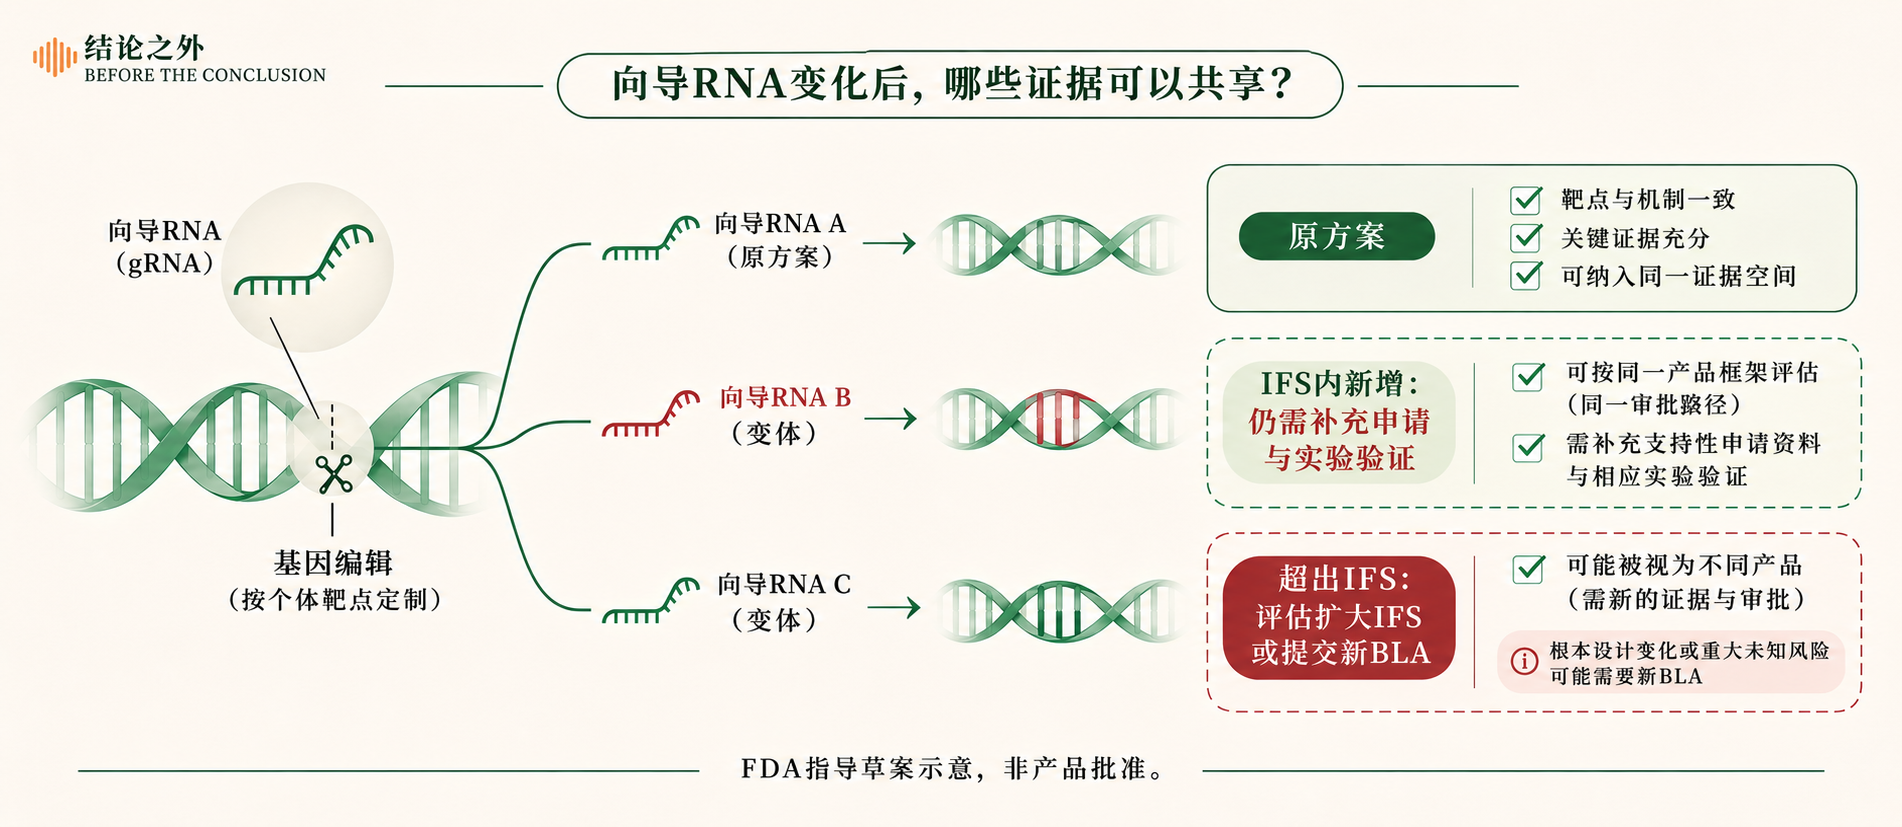
按照10月草案描述的路徑,即使新版本落在既定IFS邊界之內,仍需通過BLA補充申請,提交該版本相應的活性與安全性資料。如果體外數據與臨床安全性、有效性之間的關係不夠清楚、不可預測,FDA仍可能需要接受該版本治療的人體數據。[5]
如果新設計超出了原有邊界,處理方式也要看改變有多大:某些情況可以申請擴大IFS;如果根本改變了產品設計,或引入重大、未知風險,則可能需要新的BLA。不能把所有變化都塞進原有申請。[5]
對於患者而言,真正需要的是:被省下來的那部分試驗,確實能夠由已經擁有的知識可靠替代。
四種申請情形,分別需要回答什麼?
| 情況 | 草案中的基本思路 |
|---|---|
| 首次提交包含多個版本的BLA | 建立足以支持申請範圍的臨床與產品證據;這份草案本身不提供通用於所有項目的臨床試驗設計。 |
| 獲批後新增版本,仍在既定IFS內 | 提交BLA補充申請和新版本實驗資料;在體外結果與臨床安全性、有效性的關係足夠清楚、可預測時,可能無需為該版本重複臨床研究。 |
| 新版本超出IFS,但未根本改變設計 | 申請擴大範圍,並根據變化和風險提供相應證據;是否需要額外臨床資料由具體情況決定。 |
| 設計根本改變,或引入重大新風險、未知風險 | 可能構成不同產品,需要新的BLA及相應臨床證據。 |
以上概括的是10月草案第III、VI節的建議,不是已經生效的新審批規則。是否能夠共享證據,取決於變化的性質,以及已有知識能否支持外推。[5]
五、讓未來的變化可以預先規劃
草案建議開發者考慮提交併獲得批准的“獲批後變更管理方案”,英文簡稱PACMP。[5]
它的作用是提前說明:未來準備增加哪些變化,每次變化要做什麼研究,用什麼標準評價,以及按什麼類別向FDA報告。這樣,新版本出現時,可以按照事先討論過的方案提交資料,而不是每次從零協商。
這提高的是開發和審評過程的可預期性,而不是取消監管。按草案描述,新增版本仍需履行相應的BLA補充程序。[5]
六、11月2日的新進展:每次做出來的藥,怎樣證明可靠?
個體化治療還有一個容易被技術故事遮住的問題:即使編輯設計正確,醫療系統是否有能力穩定地生產、檢測並交付它?
兩位患者患有同一種病,卻需要不同的嚮導序列。此時,“這是治療這種病的藥”,已經不足以保證“這是給這位患者的藥”。藥物版本、患者身份和生產記錄之間,需要有清楚的對應關係。10月的個體化編輯草案因此也涉及製造、檢測、命名與標籤管理。商業分發前,各版本還應滿足適用的生產質量管理和放行要求;共享部分研發證據,並不會免除這些要求。[5]
更新至11月3日,還需要補上一份相關文件:FDA於11月2日發佈了《細胞與基因治療產品效力保證》最終指南。它取代2011年的相關效力檢測指南,強調通過原材料、工藝設計、過程控制和批次放行檢測等多個環節,建立保證產品效力的整體策略。[7]
這裡的potency,指與預期治療作用有關的生物學活性或能力。證明一批藥具有這樣的活性,並不等於已經證明它能給患者帶來臨床獲益;臨床證據仍然需要回答後一個問題。
把兩份文件放在一起看,可以看到兩個相互銜接的問題:哪些研發知識可以複用,以及每次實際生產出來的藥物,如何保持質量可靠。
兩份文件的狀態需要分清:11月2日的效力保證指南已經是最終版;10月27日的個體化編輯指南仍是草案。前者並未使後者自動生效,也不是任何個體化編輯產品的上市批准。
七、研發可以複用,治療費用會隨之下降嗎?
如果不必為每一個版本重複全部開發,成本有可能下降。但這是一種合理預期,還不能從草案直接推算出某個治療的價格會降低多少。
每個版本的設計、驗證、製造和長期隨訪,仍會產生費用。一個產品獲得批准,也不代表患者所在的醫療機構能夠提供治療,或者保險已經準備好承擔成本。
10月27日,CMS宣佈計劃把細胞與基因治療可及性模式擴大到鐮狀細胞病之外的疾病。該模式通過CMS代表州Medicaid項目與企業談判,探索與治療結果掛鉤的支付安排;CMS表示,未來數月將發佈面向廠商的申請徵集。[8]
這意味著支付機制也在探索,但不是所有個體化基因編輯治療已經獲得支付保障,更不是價格已經談妥。
個體化治療要成為持續提供的醫療服務,科學、審批、製造、臨床交付和支付,必須能夠接續起來。
八、這對研發企業和股價意味著什麼?
從產業角度看,這份草案可能改變部分超罕見變異治療的開發可行性。如果一套臨床證據和製造能力能夠服務更多版本,企業就有機會把前期投入用於更多患者。這是基於框架的經濟推論,具體能節省多少成本、擴大多少可治療人群,仍需項目數據驗證。
但不能僅因一家企業做CRISPR或鹼基編輯,就認定它的現有項目直接受益。草案並不涵蓋所有基因編輯產品;採用固定設計、無需按患者變異調整組件的項目,也不能直接套用這套個體化版本管理辦法。[5]
同樣,研發路徑更清楚,不能直接換算成某家公司的收入、利潤或股價上漲。具體產品是否適用、能覆蓋多少變異、每個版本還要補充多少驗證,以及患者能否獲得支付支持,都可能改變最終價值。
如果觀察新聞發佈前後的股價,還需要同時核對企業自己的臨床數據、財報和融資等消息。例如,Beam在10月27日同一天公佈了BEAM-301的首次臨床數據。僅憑日期接近,無法把股價變化單獨歸因於FDA草案。[9]
對投資者更有用的問題,是企業能否證明自己的經驗可以外推,並把不同版本穩定地生產和交付給患者。
九、它解決了什麼,又留下了什麼?
截至2026年11月7日,這份個體化基因編輯指南仍是供公眾評論的草案,FDA官網標示“不用於實施”,意見截止日期為11月27日。它本身不是一項產品批准。即使指南最終定稿,指南中的建議也不等於新設的普遍法律義務,具體產品仍須滿足適用法規和審批要求。[10][11]
它主要討論多個個體化版本如何組織成一份上市申請,以及批准後如何增加新版本;並沒有給出適用於所有項目的臨床試驗設計,也沒有為所有產品統一規定採用加速批准還是傳統批准,更沒有規定實驗室編輯成立就可以進入常規治療。[5]
因此,面對“一個平臺能不能治療一百種突變”這個問題,現在更準確的回答是:
科學上,某些可編程治療有可能覆蓋多種變異;監管上,FDA正在探索讓相關版本共享申請與證據的辦法。但能夠覆蓋多廣,仍取決於具體機制、產品設計和證據,而不是“一百”這個數字。
它可能帶來的改變,是讓研發不再必須把每一位攜帶罕見變異的患者,都視為一個需要從零開始的全新項目。
對那些人數少到難以單獨支撐傳統開發模式的患者,這種改變可能非常重要。但我們仍須分清:哪些未知已經被前面的研究回答,哪些未知會隨著新的編輯設計重新出現。
個體化醫學的希望,不只是為某一個患者創造一次例外,而是讓下一位患者不必再次從零開始。
而它能否成為可信、可持續的醫療模式,最終取決於一件事:當治療可以不斷變化時,證據仍然能否牢牢跟住這些變化。
參考資料
- Musunuru等,2025年。《新英格蘭醫學雜誌》:Patient-Specific In Vivo Gene Editing to Treat a Rare Genetic Disease。原始單患者報告,包含研究性用藥框架及7周早期觀察。
- 費城兒童醫院,2026年2月24日:KJ個體化CRISPR治療一週年隨訪公告。屬於醫院公開隨訪更新。
- HHS,2026年10月27日:FDA與CMS推進基因治療及患者可及性的聯合公告。
- ClinicalTrials.gov:NCT07667387,LNP.UCD.ABE尿素循環障礙I/II期研究。登記最近更新於2026年8月26日,截至本次核查狀態為招募中,尚未發佈結果。
- FDA,2026年10月:Individualized Human Genome Editing Products: Considerations for BLA Submission and Postapproval Management。指南草案,重點見第I、III、V、VI、VII節。
- FDA,2026年4月:利用下一代測序開展基因編輯安全評估的指南草案。
- FDA,2026年11月2日:細胞與基因治療產品質量公告;Potency Assurance最終指南。
- CMS,2026年10月27日:細胞與基因治療可及性模式的擴展計劃。
- Beam Therapeutics,2026年10月27日:BEAM-301 I/II期首次臨床數據公告。用於說明同期另有企業自身臨床事件,不據此推斷股價方向。
- FDA:個體化基因編輯指南草案主頁。截至2026年11月7日仍標示Draft,意見截至11月27日。
- Federal Register,2026年10月28日:個體化人類基因組編輯產品指南草案公告。用於核對草案狀態與公眾意見安排。
原文資料核查截至2026年11月3日;2026年11月7日整合嚮導RNA版本管理的補充解讀,更新FDA草案狀態,並補入Federal Register來源。臨床研究登記、KJ隨訪及其他原文資料仍沿用上述各自日期,不表示均已重新核查。本文討論研究證據與FDA指南及草案的科學、產業含義,不代表某一具體平臺、疾病或突變已獲得上市批准。臨床研究登記狀態不等於研究結果;文中產業影響分析不構成對具體股票走勢的判斷。
結論之外,還有值得繼續追問的問題。
醫學 · 科學 · 思想與閱讀
歡迎關注《結論之外》,一起保持好奇,獨立思考。