资料核查日期:2026年10月28日
设想你看到一条新药消息:“疾病进展或死亡的风险降低了30%。”
这意味着患者能多活多久?肿瘤能晚一点长大多久?治疗期间,身体会不会更舒服一点?
这些问题,需要不同的证据来回答。
临床试验里的“有效”,有一个具体前提:研究者先决定,要在什么人身上、和什么治疗比较、观察什么结果。
这个预先选择、用来评价治疗效果的结果,就是终点,endpoint。
这一篇,我们先从几个具体问题出发,看看研究怎样证明疗效,又怎样把不同患者的结果放在一起比较。
一、好转,真的是药带来的吗?
一位患者用药后好转,原因可能有很多:疾病本身的波动、其他治疗、照护改善,也可能是这位患者原本就更容易好转。
假如用药组大多病情较轻,对照组大多病情较重,那么即使用药组最后活下来的人更多,也不能直接把这个差别全部归功于药物。患者之间原有的差异,会影响我们对疗效的判断。
1948年发表的链霉素治疗肺结核试验,是现代随机对照研究的标志性案例之一。研究者用随机分组,减少医生选择谁接受新药所带来的偏差:55人接受链霉素加卧床休息,52人接受卧床休息。[1]
随机分组不能保证两组患者完全一样,但能减少影响结局的因素系统性地集中在某一组。原始报告认为两组总体可比,部分指标上,用药组的病情甚至更重。
六个月内,用药组有4人死亡,对照组有14人死亡。这为链霉素的短期疗效提供了有力证据。研究也观察到了耐药和部分患者随后病情恶化,提示短期有效距离长期控制疾病和治愈,仍有一段路。[1]
这个例子的意义,既在于结果,也在于它怎样进行比较。1962年,美国药品监管进一步明确:新药上市前需要提供有效性的实质证据,包括充分且良好对照的研究。[2]
比较对象也不一定是安慰剂。对于已有有效治疗的疾病,更有意义的问题可能是:新药能否比现有治疗做得更好?
二、肿瘤变小,算不算有效?
抗癌药研究提供了一个直观的例子。
肿瘤变小,看得见,也可以测量。客观缓解率,ORR,描述研究中有多大比例的患者,达到了预先规定的部分缓解或完全缓解。[3]
这里的“缓解”,是指按照研究规定的检查和评价标准,肿瘤缩小或消失达到了相应要求。
部分缓解,是肿瘤明显缩小,但尚未达到完全缓解。以常用的实体瘤标准为例,选定用于测量的靶病灶,其直径之和要比治疗前至少减少30%,同时没有新病灶,其他病灶也没有明确进展;需要时还要按方案复查确认。[4]
完全缓解,则是按照规定的检查标准,已经找不到肿瘤存在的证据。它仍不能直接等同于治愈,因为检查有检测限度,不同疾病的具体判定标准也不同。[5]
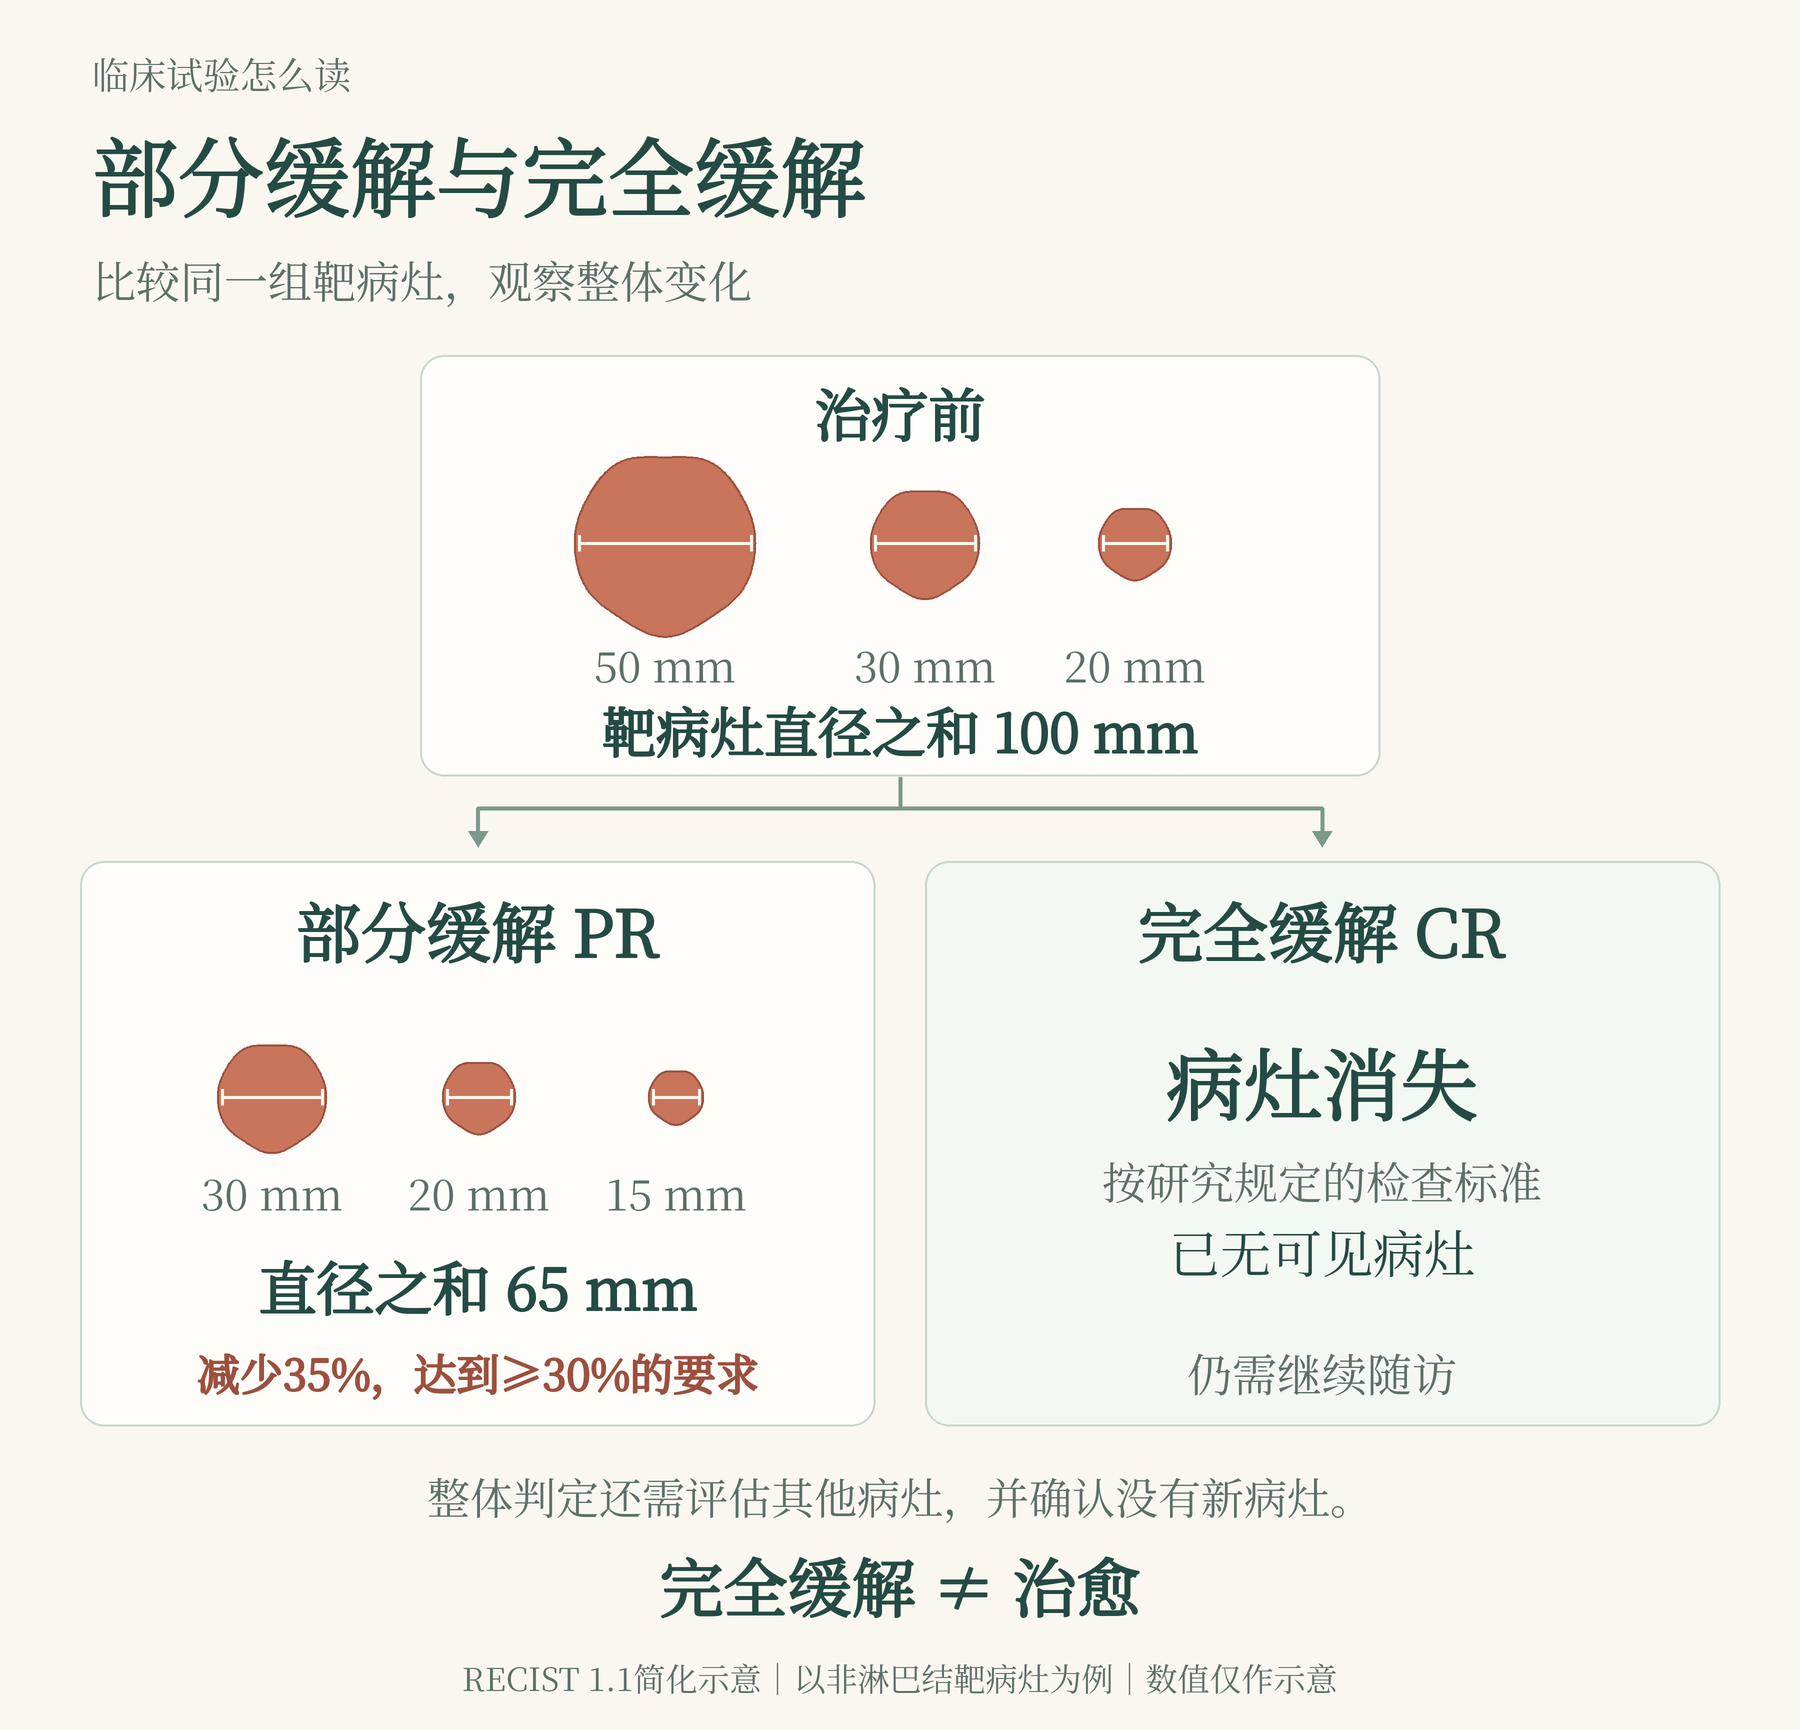
图:比较同一组靶病灶的直径之和。图中以非淋巴结病灶为例;整体疗效还需结合非靶病灶、新病灶及研究规定的其他条件判断。
图片由《结论之外》策划制作,未经许可,请勿转载、复制或商用。
但“多少人出现缓解”,还没有回答“缓解能保持多久”。因此,还需要看缓解持续时间,DOR。它通常从首次达到部分或完全缓解开始,计算到疾病进展或死亡,以先发生者为准,具体按研究方案规定。[6]
举例:一位患者1月1日开始用药,3月1日首次达到部分缓解(后续复查也得到确认),9月1日发现明确的新发肝转移灶(按研究标准判为疾病进展)。那么,他的缓解持续时间就是六个月(从3月1日到9月1日)。
所谓“预先规定”,就是研究开始前已经写清楚,什么情况算缓解、什么情况算进展,以及怎样确定起止时间。
FDA在回顾审批历史时指出,1970年代常依据ORR批准抗癌药;到了1980年代初,则更强调生存、生活质量、身体功能和症状等更直接的临床获益。[6]
这意味着,评价治疗效果,需要把患者作为一个整体来考虑:患者是否活得更久,痛苦是否减轻,日常生活能力是否改善。肿瘤缩小,未必能够预测这些变化。
由此可以看到,评价标准之所以不断调整,是为了让研究中观察到的变化,更可靠地对应患者实际得到的好处。研究还需要客观的标准和恰当的比较,核实这些好转有多少来自药物本身。
有些获益可能比较细微,评价方法需要足够敏感,避免漏掉真实而有意义的改善。同时,副作用和治疗负担也需要被认真记录。让好药尽早到达患者手中,需要同时评估患者可能付出的代价。
三、活得更久,与晚一点进展,是同一个答案吗?
总生存期,OS,观察患者活了多久。在随机试验中,通常从随机分组开始,计算到任何原因死亡的时间。[7]
它直接对应患者关心的生存问题。但有些疾病发展较慢,等到足够成熟的结果需要很长时间。患者后来接受的其他治疗,也会影响最终生存。[6]
无进展生存期,PFS,关注的是患者有多长时间既存活,疾病又没有进展。它通常从随机分组开始,计算到疾病进展或死亡,以先发生者为准。与只以死亡作为终点的总生存期相比,PFS多了一项条件:在这段时间里,疾病也不能进展。因此,即使患者仍然活着,只要疾病已经达到研究预先规定的进展标准,他的无进展生存时间就计到这里。[6,8]
“疾病进展”也需要提前定义,而且不同疾病的判断依据可以不同。
举例:一位肺癌患者,选定用于测量的几个靶病灶,直径之和在治疗过程中最小是5厘米,后来增加到6.5厘米。这相当于增长30%(计算为:〔6.5-5〕÷5×100%=30%),绝对增加1.5厘米,也就是15毫米。按常用实体瘤标准,判定这类进展,需要相对于治疗过程中最小的直径之和增长至少20%,同时绝对增加至少5毫米;这个例子同时满足了两项要求。[4]
这里还需要解释:肿瘤没有继续缩小,是否就代表治疗失败?如果病灶变化既未达到部分缓解,也未达到疾病进展标准,且没有新病灶或其他明确进展,整体评估可以归为疾病稳定。对一些患者,较长时间维持病情稳定,也可能是有价值的治疗结果。不过,稳定不计入前面说的客观缓解率;仅凭一次稳定,也不能证明一定是药物起效,还要结合持续时间、对照结果和患者状态来看。[4,6]
那么,为什么不把每一点增大都算作进展?因为影像测量存在误差,扫描层面、呼吸运动和病灶边界的差异,都可能带来小幅波动。设置相对增长和绝对增加两项门槛,是为了让判定更可靠,减少把测量误差当成进展的可能。尤其当原来的病灶很小时,百分比增加看起来很大,实际差别却可能只有一两毫米。[4]
影像上的大小,也不完全等同于活的肿瘤细胞有多少。治疗后,肿块中可能同时存在存活的肿瘤细胞和正在死亡的细胞,因此,不能仅凭尺寸就判断其中发生了什么变化。[16] 免疫治疗研究中,少数患者还会出现先增大、随后缩小的“假性进展”。采用相应免疫治疗评价规则的研究,可以在患者临床状态稳定等条件下,通常于4至8周后复查,以进一步确认进展。这里的复查确认,与前面为减少测量误差而设置的增长门槛,是两件需要区分的事;不能仅凭怀疑有炎症或坏死,就把病灶增大解释为治疗正在起效。[15]
再举例:一位多发性骨髓瘤患者,研究者可以通过血液中的一种异常蛋白——M蛋白,追踪病情。如果它从治疗后的最低水平重新升高,达到规定幅度,并经复查确认,也可以判为疾病进展,不一定要等到新的疼痛出现。[9]
因此,研究需要根据疾病特点和公认标准,提前确定判断规则,让不同医院、不同治疗组按同一套规则评估。这些规则不能由研究者擅自修改,更不能在看过结果后,为了得到更有利的结论而重新划线。确因新的科学证据或安全问题需要调整,应正式修订方案,说明理由,按规定完成伦理审查及必要的监管程序。关键分析方法应在揭盲或获知组间结果前确定;结果出来后的补充分析,则要如实说明其事后性质。[17–19]
推迟进展可能很有价值。不过,影像上晚一点进展,与患者身体感受到的改善,也未必同时发生。
比如,一位肺癌患者连续几次CT检查都显示病灶稳定,但治疗引起的持续乏力和恶心,让他吃饭没有胃口,连原来每天的散步也难以坚持。这时,影像显示疾病受到了控制,患者却未必感觉生活更轻松。症状和生活能力,需要另外收集证据。[10]
四、既然结果需要判断,那么谁来判断也就显得重要了
怎样选病灶、怎样测量、怎样解释结果,需要共同规则。
RECIST,全称Response Evaluation Criteria in Solid Tumors,中文叫“实体瘤疗效评价标准”。它由欧洲癌症研究与治疗组织、美国国家癌症研究所,以及当时的加拿大国家癌症研究所临床试验组等机构的专家共同制定,第一版于2000年发布,2009年修订为RECIST 1.1。[4,11]
举例:一位肺癌患者,肺部和肝脏都有多个病灶。研究者按标准选择清楚可测、具有代表性、便于重复测量的病灶作为“目标病灶”,全身最多选5个,每个器官最多选2个。其他病灶也要记录和观察。
如果选中一个肺部病灶和一个肝脏病灶,在CT上测量它们的最长径,再加起来。治疗前总和是100毫米,复查时测量同一批病灶,总和变成65毫米,也就是缩小35%。
这达到了前面说的部分缓解的缩小幅度。但如果同次检查又发现明确的新骨转移灶,整体仍应判为疾病进展。测量结果需要和其他病灶、新病灶放在一起解释。[4]
有了共同规则,还需要尽量减少评估者的主观期待对判断的影响。
这就需要盲态独立中心评审,由独立于治疗团队的专业人员,按统一规则复核影像资料。
例如,患者在甲医院治疗并完成CT检查,影像资料可以交给另一家独立影像评审机构复核。评审人员不参与患者治疗,也不知道他接受的是新药还是对照治疗,而是按预定标准判断疗效。“独立”的关键是人员和评审过程独立于治疗团队,不是硬性要求设在另一家医院。[6]
不过,独立评审也有它的边界。
举例:对照组每4周做一次CT,新药组每8周做一次。两位患者实际上都在第3周达到进展标准,对照组在第4周被发现,新药组却要到第8周才被发现。按影像首次确认时间记录,后者就可能看起来多了4周没有进展的时间,而差别来自检查安排。
同一个独立团队看片,也无法消除这种影响。如果漏做检查,或者停药后就不再接受影像随访,评审者也无法仅凭已有片子确定,空白期里疾病有没有进展。因此,两组检查安排、持续随访和缺失资料的处理,仍然重要。[6]
五、有了终点,还需要决定怎样比较
OS、PFS描述的是研究要观察什么结果。接下来的问题是,新药组和对照组发生相应事件的速度,有没有区别?风险比,英文hazard ratio,简称HR,就是常用来进行这种比较的一项统计指标。[13]
1972年,统计学家David Cox发表关于生存时间分析的经典论文,提出后来广泛使用的比例风险模型。它在已有生存分析的基础上,提供了把治疗、年龄、病情等因素纳入同一分析框架的重要方法。[12]
比如,一项试验中,有人三个月后出现进展,有人随访八个月仍未进展,还有人入组较晚,目前只观察了两个月。后两位患者仍提供了信息:至少在已经可靠观察到的这段时间里,他们没有出现相应事件。
在适用条件满足时,模型可以利用事件时间和这些随访信息,比较两组的风险,并调整年龄、治疗前病情等已记录因素的影响。模型不能自动补齐缺失资料;如果病情恶化者更容易失访,仍可能产生偏差。
要读懂HR,还需要先理解这里“风险”的含义。它关注的是:在某一时点,尚未发生相应事件的患者,接下来极短时间内发生这个事件的速率。这叫“瞬时风险”,HR比较的就是两组的这种速率。[12,13]
所谓“瞬时”,可以这样想:把随访这段影片暂停在第六个月。以PFS为例,此时只看两组中仍然活着、尚未进展、仍在随访的人,比较他们接下来极短时间内发生进展或死亡的速度。
这一时点的HR若为0.70,就表示新药组当时的事件发生速率约为对照组的70%。正式研究通常综合随访资料估计一个HR。它不是一年内累计发生概率之比,也不能直接翻译成每位患者多活了30%。如果两组风险关系随时间明显变化,一个汇总数字还可能不足以表达整个过程。[12,13]
还要看这个数字对应什么事件。PFS把疾病进展和死亡组合成一个复合终点,先发生哪个就按哪个计时。因此,PFS的HR改善,不能直接当成已经证明OS改善。
然后,把相对数字落到具体差别上。研究报道里常出现的一个数字,是中位PFS。
“中位”说的是统计学上的中位数。可以先想象,把每位患者的PFS按从短到长排成一排,找到中间位置。举例:如果5位患者的PFS都已完整观察到,依次为3、6、12、18和24个月,排在中间的12个月,就是这组患者的中位PFS。
不过,真实试验中,有些患者截至分析时仍未进展,随访还没有结束,不能直接把他们已经随访的时长当作完整的PFS来排队。研究通常用生存分析方法,利用已有随访资料,估计患者仍然存活且未进展的比例随时间怎样变化;在估计曲线上,这个比例降至50%或跨过这一水平时所对应的时间,就是通常报告的中位PFS。如果曲线尚未降至这个水平,中位PFS就可能是“尚未达到”。[20]
再举例:对照组中位PFS为12个月,新药组为18个月,相差6个月。这个差别描述的是两组患者在上述中间位置上的时间差,不是每个人都多获得6个月。
也可以选同一个时间点:随机分组后一年内,发生进展或死亡的估计比例,对照组为50%,新药组为40%,绝对差别就是10个百分点,相当于每100名患者中少约10人在这一年内发生这些事件。
这些月份和比例,回答的是差别有多大。它们也需要结合估计的不确定性和随访是否成熟来读,不能只凭不同试验里的HR或中位数,直接给药物排名。
一项研究如果测了很多结果,也不能事后只挑最好看的一个。主要终点、次要终点和多项比较怎样控制误判风险,都需要提前安排。[14]
到这里,我们已经能区分:研究观察什么、怎样判定,以及两组究竟差多少。
但还有一个现实难题:获得这些答案,需要时间。对于某些病程较长的疾病,等待总生存期,甚至无进展生存期的结果足够成熟,可能需要数年。研究需要积累可靠的疗效和安全性证据,而缺乏有效治疗、病情又在不断恶化的患者,未必有同样长的时间可以等待。如果一种确有获益的药物迟迟不能到达患者手中,部分患者可能在等待中失去接受治疗的机会。
那么,有没有办法在最终结局完全明确之前,让患者更早获得可能有效的治疗?这是医学研究和新药研发一直面对的挑战:怎样在证据的可靠性、尚未解决的安全性问题与患者等待的时间成本之间,作出有依据的判断。
正因如此,研究者不断寻找能够更早观察到、又有科学依据的变化,并检验它们能否作为替代终点,帮助预测患者未来的临床获益。在符合条件的疾病和治疗情境中,这些证据可能支持药物更早获批,随后仍需继续研究,验证预期获益、补充长期疗效和安全性信息。[6,21]
尿蛋白下降、骨髓里找不到残留肿瘤细胞,甚至血液中的肿瘤DNA消失,究竟能提前告诉我们多少?哪些信号已经有较充分的证据支持,哪些仍需要继续验证?
下一篇《指标更灵敏,患者就一定获益吗?》,我们从这里继续,讨论较早出现的信号怎样成为证据,以及患者的感受、治疗代价和长期风险,怎样进入这份判断。
结论之外,还有值得继续追问的问题。
医学 · 科学 · 思想与阅读
欢迎关注《结论之外》,一起保持好奇,独立思考。
**示例说明:**除已注明来源的真实研究外,本文的患者案例、日期及演示数字均为教学示例,不对应具体患者或真实临床试验结果,也不代表实际病程。如有雷同,纯属巧合。
本文用于医学与科学知识讨论,不替代个体诊疗建议。
文字与图片使用声明
本文文字内容由《结论之外》原创撰写,配图由《结论之外》策划制作。欢迎分享本文网页链接。未经另行许可,请勿以复制、搬运、截图另发等方式转载、摘编本文文字,或单独使用配图及用于商业用途。
主要来源
Medical Research Council. Streptomycin treatment of pulmonary tuberculosis. BMJ, 1948. 原始报告;可检索全文。核对随机分组、六个月结局、基线可比性和耐药。
FDA. Promoting Safe & Effective Drugs for 100 Years。核对1962年修法。
NCI. Objective response rate。
NCI. Complete response。
FDA. Clinical Trial Endpoints for the Approval of Cancer Drugs and Biologics, 2018年最终指南。核对审批历史、DOR、OS/PFS、独立评审、扫描安排与缺失数据。
NCI. Overall survival。随机试验的具体计时起点结合来源6。
IMWG. Uniform response criteria。
FDA. Core Patient-Reported Outcomes in Cancer Clinical Trials, 2024年最终指南。
RECIST工作组. Terms of Reference;Therasse et al. 2000年原始指南。
Cox DR. Regression Models and Life-Tables, 1972;论文副本。
FDA. Approaches to Assessment of Overall Survival in Oncology Clinical Trials, 2025年8月草案;NCI. Hazard ratio。
FDA. Multiple Endpoints in Clinical Trials, 2022年最终指南。
Seymour et al. iRECIST: guidelines for response criteria for use in trials testing immunotherapeutics, Lancet Oncology, 2017。核对假性进展、临床稳定条件及4至8周复查确认;本标准用于相应临床试验,不泛化为全部治疗的处置规则。
NCI. Responses to Cancer Therapies are Complex, 2018。核对肿块尺寸与存活、死亡细胞组成并非一一对应。
FDA/ICH. E8(R1) General Considerations for Clinical Studies,第5.6节;E9 Statistical Principles for Clinical Trials,第5.1节。核对分析预设、盲态审阅、揭盲前确定分析计划及变更记录。
FDA. Institutional Review Boards Frequently Asked Questions,第45问。核对方案修订的伦理审查;为消除受试者即时危险而作的紧急调整有相应例外程序。
CONSORT 2025. Item 10: Changes to trial protocol。核对试验启动后的重要变更、非预设终点及分析应说明理由。
StatsDirect. Kaplan-Meier Survival Estimates。核对删失随访资料、生存曲线与中位时间估计;正文的排队示例仅适用于每位患者的PFS均完整观察到的简化情形。
FDA. Surrogate Endpoint Resources for Drug and Biologic Development。核对替代终点的用途、疾病和治疗背景,以及与传统批准、加速批准的关系。