資料核查日期:2026年10月28日
設想你看到一條新藥消息:“疾病進展或死亡的風險降低了30%。”
這意味著患者能多活多久?腫瘤能晚一點長大多久?治療期間,身體會不會更舒服一點?
這些問題,需要不同的證據來回答。
臨床試驗裡的“有效”,有一個具體前提:研究者先決定,要在什麼人身上、和什麼治療比較、觀察什麼結果。
這個預先選擇、用來評價治療效果的結果,就是終點,endpoint。
這一篇,我們先從幾個具體問題出發,看看研究怎樣證明療效,又怎樣把不同患者的結果放在一起比較。
一、好轉,真的是藥帶來的嗎?
一位患者用藥後好轉,原因可能有很多:疾病本身的波動、其他治療、照護改善,也可能是這位患者原本就更容易好轉。
假如用藥組大多病情較輕,對照組大多病情較重,那麼即使用藥組最後活下來的人更多,也不能直接把這個差別全部歸功於藥物。患者之間原有的差異,會影響我們對療效的判斷。
1948年發表的鏈黴素治療肺結核試驗,是現代隨機對照研究的標誌性案例之一。研究者用隨機分組,減少醫生選擇誰接受新藥所帶來的偏差:55人接受鏈黴素加臥床休息,52人接受臥床休息。[1]
隨機分組不能保證兩組患者完全一樣,但能減少影響結局的因素系統性地集中在某一組。原始報告認為兩組總體可比,部分指標上,用藥組的病情甚至更重。
六個月內,用藥組有4人死亡,對照組有14人死亡。這為鏈黴素的短期療效提供了有力證據。研究也觀察到了耐藥和部分患者隨後病情惡化,提示短期有效距離長期控制疾病和治癒,仍有一段路。[1]
這個例子的意義,既在於結果,也在於它怎樣進行比較。1962年,美國藥品監管進一步明確:新藥上市前需要提供有效性的實質證據,包括充分且良好對照的研究。[2]
比較對象也不一定是安慰劑。對於已有有效治療的疾病,更有意義的問題可能是:新藥能否比現有治療做得更好?
二、腫瘤變小,算不算有效?
抗癌藥研究提供了一個直觀的例子。
腫瘤變小,看得見,也可以測量。客觀緩解率,ORR,描述研究中有多大比例的患者,達到了預先規定的部分緩解或完全緩解。[3]
這裡的“緩解”,是指按照研究規定的檢查和評價標準,腫瘤縮小或消失達到了相應要求。
部分緩解,是腫瘤明顯縮小,但尚未達到完全緩解。以常用的實體瘤標準為例,選定用於測量的靶病灶,其直徑之和要比治療前至少減少30%,同時沒有新病灶,其他病灶也沒有明確進展;需要時還要按方案複查確認。[4]
完全緩解,則是按照規定的檢查標準,已經找不到腫瘤存在的證據。它仍不能直接等同於治癒,因為檢查有檢測限度,不同疾病的具體判定標準也不同。[5]
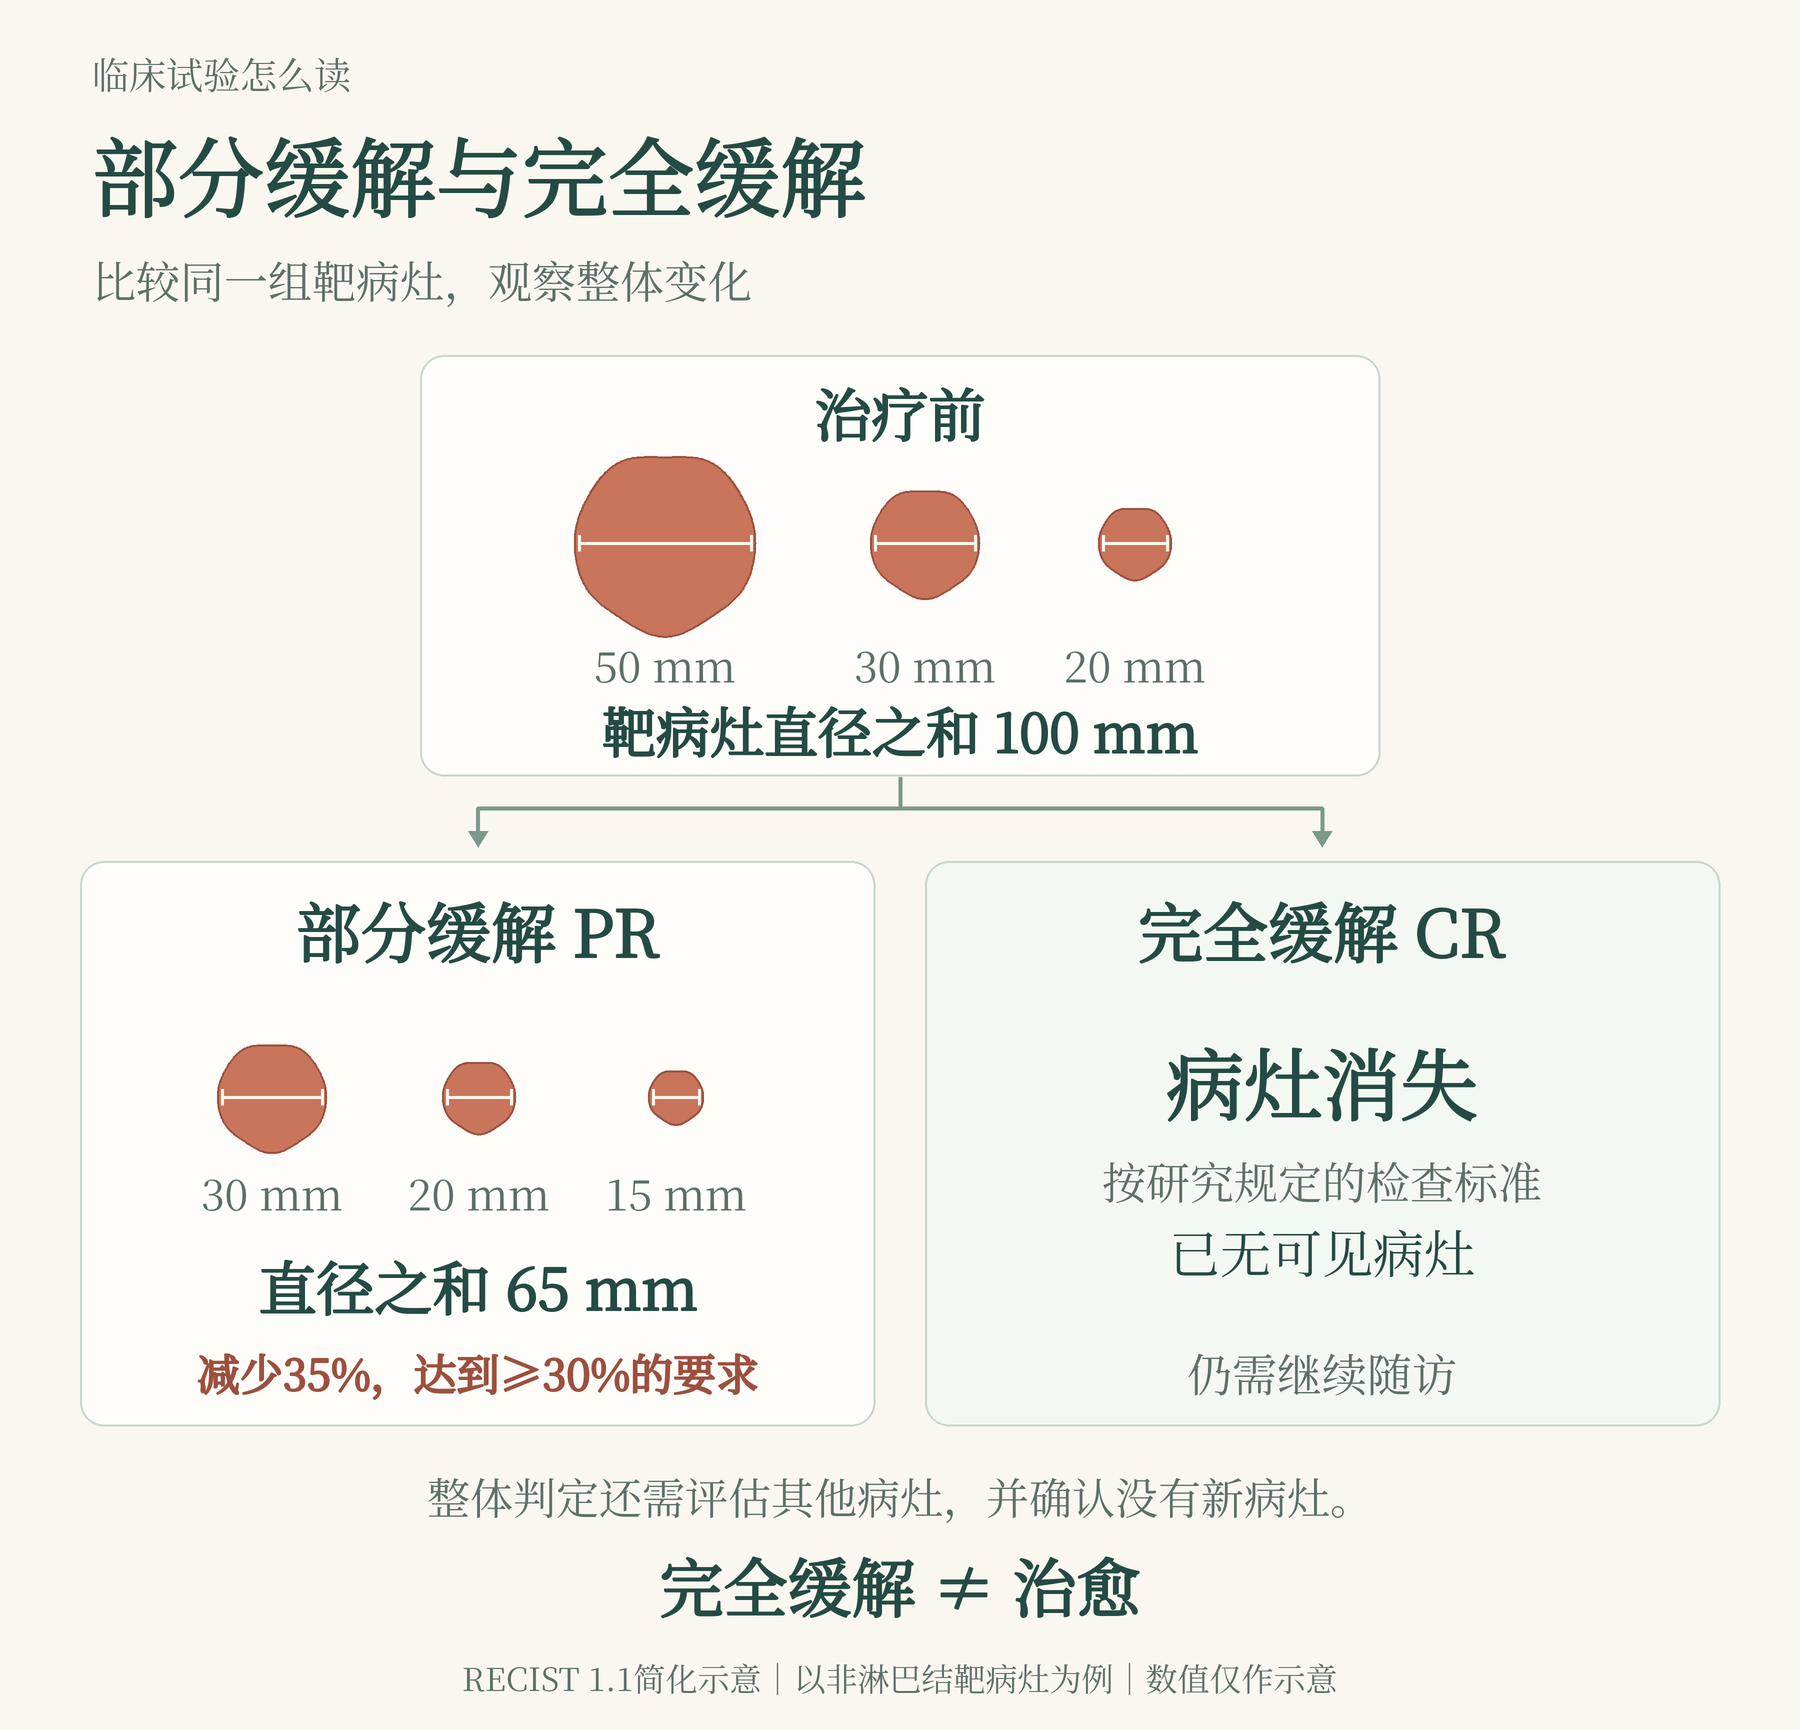
圖:比較同一組靶病灶的直徑之和。圖中以非淋巴結病灶為例;整體療效還需結合非靶病灶、新病灶及研究規定的其他條件判斷。
圖片由《結論之外》策劃製作,未經許可,請勿轉載、複製或商用。
但“多少人出現緩解”,還沒有回答“緩解能保持多久”。因此,還需要看緩解持續時間,DOR。它通常從首次達到部分或完全緩解開始,計算到疾病進展或死亡,以先發生者為準,具體按研究方案規定。[6]
舉例:一位患者1月1日開始用藥,3月1日首次達到部分緩解(後續複查也得到確認),9月1日發現明確的新發肝轉移灶(按研究標準判為疾病進展)。那麼,他的緩解持續時間就是六個月(從3月1日到9月1日)。
所謂“預先規定”,就是研究開始前已經寫清楚,什麼情況算緩解、什麼情況算進展,以及怎樣確定起止時間。
FDA在回顧審批歷史時指出,1970年代常依據ORR批准抗癌藥;到了1980年代初,則更強調生存、生活質量、身體功能和症狀等更直接的臨床獲益。[6]
這意味著,評價治療效果,需要把患者作為一個整體來考慮:患者是否活得更久,痛苦是否減輕,日常生活能力是否改善。腫瘤縮小,未必能夠預測這些變化。
由此可以看到,評價標準之所以不斷調整,是為了讓研究中觀察到的變化,更可靠地對應患者實際得到的好處。研究還需要客觀的標準和恰當的比較,核實這些好轉有多少來自藥物本身。
有些獲益可能比較細微,評價方法需要足夠敏感,避免漏掉真實而有意義的改善。同時,副作用和治療負擔也需要被認真記錄。讓好藥儘早到達患者手中,需要同時評估患者可能付出的代價。
三、活得更久,與晚一點進展,是同一個答案嗎?
總生存期,OS,觀察患者活了多久。在隨機試驗中,通常從隨機分組開始,計算到任何原因死亡的時間。[7]
它直接對應患者關心的生存問題。但有些疾病發展較慢,等到足夠成熟的結果需要很長時間。患者後來接受的其他治療,也會影響最終生存。[6]
無進展生存期,PFS,關注的是患者有多長時間既存活,疾病又沒有進展。它通常從隨機分組開始,計算到疾病進展或死亡,以先發生者為準。與只以死亡作為終點的總生存期相比,PFS多了一項條件:在這段時間裡,疾病也不能進展。因此,即使患者仍然活著,只要疾病已經達到研究預先規定的進展標準,他的無進展生存時間就計到這裡。[6,8]
“疾病進展”也需要提前定義,而且不同疾病的判斷依據可以不同。
舉例:一位肺癌患者,選定用於測量的幾個靶病灶,直徑之和在治療過程中最小是5釐米,後來增加到6.5釐米。這相當於增長30%(計算為:〔6.5-5〕÷5×100%=30%),絕對增加1.5釐米,也就是15毫米。按常用實體瘤標準,判定這類進展,需要相對於治療過程中最小的直徑之和增長至少20%,同時絕對增加至少5毫米;這個例子同時滿足了兩項要求。[4]
這裡還需要解釋:腫瘤沒有繼續縮小,是否就代表治療失敗?如果病灶變化既未達到部分緩解,也未達到疾病進展標準,且沒有新病灶或其他明確進展,整體評估可以歸為疾病穩定。對一些患者,較長時間維持病情穩定,也可能是有價值的治療結果。不過,穩定不計入前面說的客觀緩解率;僅憑一次穩定,也不能證明一定是藥物起效,還要結合持續時間、對照結果和患者狀態來看。[4,6]
那麼,為什麼不把每一點增大都算作進展?因為影像測量存在誤差,掃描層面、呼吸運動和病灶邊界的差異,都可能帶來小幅波動。設置相對增長和絕對增加兩項門檻,是為了讓判定更可靠,減少把測量誤差當成進展的可能。尤其當原來的病灶很小時,百分比增加看起來很大,實際差別卻可能只有一兩毫米。[4]
影像上的大小,也不完全等同於活的腫瘤細胞有多少。治療後,腫塊中可能同時存在存活的腫瘤細胞和正在死亡的細胞,因此,不能僅憑尺寸就判斷其中發生了什麼變化。[16] 免疫治療研究中,少數患者還會出現先增大、隨後縮小的“假性進展”。採用相應免疫治療評價規則的研究,可以在患者臨床狀態穩定等條件下,通常於4至8周後複查,以進一步確認進展。這裡的複查確認,與前面為減少測量誤差而設置的增長門檻,是兩件需要區分的事;不能僅憑懷疑有炎症或壞死,就把病灶增大解釋為治療正在起效。[15]
再舉例:一位多發性骨髓瘤患者,研究者可以通過血液中的一種異常蛋白——M蛋白,追蹤病情。如果它從治療後的最低水平重新升高,達到規定幅度,並經複查確認,也可以判為疾病進展,不一定要等到新的疼痛出現。[9]
因此,研究需要根據疾病特點和公認標準,提前確定判斷規則,讓不同醫院、不同治療組按同一套規則評估。這些規則不能由研究者擅自修改,更不能在看過結果後,為了得到更有利的結論而重新劃線。確因新的科學證據或安全問題需要調整,應正式修訂方案,說明理由,按規定完成倫理審查及必要的監管程序。關鍵分析方法應在揭盲或獲知組間結果前確定;結果出來後的補充分析,則要如實說明其事後性質。[17–19]
推遲進展可能很有價值。不過,影像上晚一點進展,與患者身體感受到的改善,也未必同時發生。
比如,一位肺癌患者連續幾次CT檢查都顯示病灶穩定,但治療引起的持續乏力和噁心,讓他吃飯沒有胃口,連原來每天的散步也難以堅持。這時,影像顯示疾病受到了控制,患者卻未必感覺生活更輕鬆。症狀和生活能力,需要另外收集證據。[10]
四、既然結果需要判斷,那麼誰來判斷也就顯得重要了
怎樣選病灶、怎樣測量、怎樣解釋結果,需要共同規則。
RECIST,全稱Response Evaluation Criteria in Solid Tumors,中文叫“實體瘤療效評價標準”。它由歐洲癌症研究與治療組織、美國國家癌症研究所,以及當時的加拿大國家癌症研究所臨床試驗組等機構的專家共同制定,第一版於2000年發佈,2009年修訂為RECIST 1.1。[4,11]
舉例:一位肺癌患者,肺部和肝臟都有多個病灶。研究者按標準選擇清楚可測、具有代表性、便於重複測量的病灶作為“目標病灶”,全身最多選5個,每個器官最多選2個。其他病灶也要記錄和觀察。
如果選中一個肺部病灶和一個肝臟病灶,在CT上測量它們的最長徑,再加起來。治療前總和是100毫米,複查時測量同一批病灶,總和變成65毫米,也就是縮小35%。
這達到了前面說的部分緩解的縮小幅度。但如果同次檢查又發現明確的新骨轉移灶,整體仍應判為疾病進展。測量結果需要和其他病灶、新病灶放在一起解釋。[4]
有了共同規則,還需要儘量減少評估者的主觀期待對判斷的影響。
這就需要盲態獨立中心評審,由獨立於治療團隊的專業人員,按統一規則複核影像資料。
例如,患者在甲醫院治療並完成CT檢查,影像資料可以交給另一家獨立影像評審機構複核。評審人員不參與患者治療,也不知道他接受的是新藥還是對照治療,而是按預定標準判斷療效。“獨立”的關鍵是人員和評審過程獨立於治療團隊,不是硬性要求設在另一家醫院。[6]
不過,獨立評審也有它的邊界。
舉例:對照組每4周做一次CT,新藥組每8周做一次。兩位患者實際上都在第3周達到進展標準,對照組在第4周被發現,新藥組卻要到第8周才被發現。按影像首次確認時間記錄,後者就可能看起來多了4周沒有進展的時間,而差別來自檢查安排。
同一個獨立團隊看片,也無法消除這種影響。如果漏做檢查,或者停藥後就不再接受影像隨訪,評審者也無法僅憑已有片子確定,空白期裡疾病有沒有進展。因此,兩組檢查安排、持續隨訪和缺失資料的處理,仍然重要。[6]
五、有了終點,還需要決定怎樣比較
OS、PFS描述的是研究要觀察什麼結果。接下來的問題是,新藥組和對照組發生相應事件的速度,有沒有區別?風險比,英文hazard ratio,簡稱HR,就是常用來進行這種比較的一項統計指標。[13]
1972年,統計學家David Cox發表關於生存時間分析的經典論文,提出後來廣泛使用的比例風險模型。它在已有生存分析的基礎上,提供了把治療、年齡、病情等因素納入同一分析框架的重要方法。[12]
比如,一項試驗中,有人三個月後出現進展,有人隨訪八個月仍未進展,還有人入組較晚,目前只觀察了兩個月。後兩位患者仍提供了信息:至少在已經可靠觀察到的這段時間裡,他們沒有出現相應事件。
在適用條件滿足時,模型可以利用事件時間和這些隨訪信息,比較兩組的風險,並調整年齡、治療前病情等已記錄因素的影響。模型不能自動補齊缺失資料;如果病情惡化者更容易失訪,仍可能產生偏差。
要讀懂HR,還需要先理解這裡“風險”的含義。它關注的是:在某一時點,尚未發生相應事件的患者,接下來極短時間內發生這個事件的速率。這叫“瞬時風險”,HR比較的就是兩組的這種速率。[12,13]
所謂“瞬時”,可以這樣想:把隨訪這段影片暫停在第六個月。以PFS為例,此時只看兩組中仍然活著、尚未進展、仍在隨訪的人,比較他們接下來極短時間內發生進展或死亡的速度。
這一時點的HR若為0.70,就表示新藥組當時的事件發生速率約為對照組的70%。正式研究通常綜合隨訪資料估計一個HR。它不是一年內累計發生概率之比,也不能直接翻譯成每位患者多活了30%。如果兩組風險關係隨時間明顯變化,一個彙總數字還可能不足以表達整個過程。[12,13]
還要看這個數字對應什麼事件。PFS把疾病進展和死亡組合成一個複合終點,先發生哪個就按哪個計時。因此,PFS的HR改善,不能直接當成已經證明OS改善。
然後,把相對數字落到具體差別上。研究報道里常出現的一個數字,是中位PFS。
“中位”說的是統計學上的中位數。可以先想像,把每位患者的PFS按從短到長排成一排,找到中間位置。舉例:如果5位患者的PFS都已完整觀察到,依次為3、6、12、18和24個月,排在中間的12個月,就是這組患者的中位PFS。
不過,真實試驗中,有些患者截至分析時仍未進展,隨訪還沒有結束,不能直接把他們已經隨訪的時長當作完整的PFS來排隊。研究通常用生存分析方法,利用已有隨訪資料,估計患者仍然存活且未進展的比例隨時間怎樣變化;在估計曲線上,這個比例降至50%或跨過這一水平時所對應的時間,就是通常報告的中位PFS。如果曲線尚未降至這個水平,中位PFS就可能是“尚未達到”。[20]
再舉例:對照組中位PFS為12個月,新藥組為18個月,相差6個月。這個差別描述的是兩組患者在上述中間位置上的時間差,不是每個人都多獲得6個月。
也可以選同一個時間點:隨機分組後一年內,發生進展或死亡的估計比例,對照組為50%,新藥組為40%,絕對差別就是10個百分點,相當於每100名患者中少約10人在這一年內發生這些事件。
這些月份和比例,回答的是差別有多大。它們也需要結合估計的不確定性和隨訪是否成熟來讀,不能只憑不同試驗裡的HR或中位數,直接給藥物排名。
一項研究如果測了很多結果,也不能事後只挑最好看的一個。主要終點、次要終點和多項比較怎樣控制誤判風險,都需要提前安排。[14]
到這裡,我們已經能區分:研究觀察什麼、怎樣判定,以及兩組究竟差多少。
但還有一個現實難題:獲得這些答案,需要時間。對於某些病程較長的疾病,等待總生存期,甚至無進展生存期的結果足夠成熟,可能需要數年。研究需要積累可靠的療效和安全性證據,而缺乏有效治療、病情又在不斷惡化的患者,未必有同樣長的時間可以等待。如果一種確有獲益的藥物遲遲不能到達患者手中,部分患者可能在等待中失去接受治療的機會。
那麼,有沒有辦法在最終結局完全明確之前,讓患者更早獲得可能有效的治療?這是醫學研究和新藥研發一直面對的挑戰:怎樣在證據的可靠性、尚未解決的安全性問題與患者等待的時間成本之間,作出有依據的判斷。
正因如此,研究者不斷尋找能夠更早觀察到、又有科學依據的變化,並檢驗它們能否作為替代終點,幫助預測患者未來的臨床獲益。在符合條件的疾病和治療情境中,這些證據可能支持藥物更早獲批,隨後仍需繼續研究,驗證預期獲益、補充長期療效和安全性信息。[6,21]
尿蛋白下降、骨髓裡找不到殘留腫瘤細胞,甚至血液中的腫瘤DNA消失,究竟能提前告訴我們多少?哪些信號已經有較充分的證據支持,哪些仍需要繼續驗證?
下一篇《指標更靈敏,患者就一定獲益嗎?》,我們從這裡繼續,討論較早出現的信號怎樣成為證據,以及患者的感受、治療代價和長期風險,怎樣進入這份判斷。
結論之外,還有值得繼續追問的問題。
醫學 · 科學 · 思想與閱讀
歡迎關注《結論之外》,一起保持好奇,獨立思考。
**示例說明:**除已註明來源的真實研究外,本文的患者案例、日期及演示數字均為教學示例,不對應具體患者或真實臨床試驗結果,也不代表實際病程。如有雷同,純屬巧合。
本文用於醫學與科學知識討論,不替代個體診療建議。
文字與圖片使用聲明
本文文字內容由《結論之外》原創撰寫,配圖由《結論之外》策劃製作。歡迎分享本文網頁鏈接。未經另行許可,請勿以複製、搬運、截圖另發等方式轉載、摘編本文文字,或單獨使用配圖及用於商業用途。
主要來源
Medical Research Council. Streptomycin treatment of pulmonary tuberculosis. BMJ, 1948. 原始報告;可檢索全文。核對隨機分組、六個月結局、基線可比性和耐藥。
FDA. Promoting Safe & Effective Drugs for 100 Years。核對1962年修法。
NCI. Objective response rate。
NCI. Complete response。
FDA. Clinical Trial Endpoints for the Approval of Cancer Drugs and Biologics, 2018年最終指南。核對審批歷史、DOR、OS/PFS、獨立評審、掃描安排與缺失數據。
NCI. Overall survival。隨機試驗的具體計時起點結合來源6。
IMWG. Uniform response criteria。
FDA. Core Patient-Reported Outcomes in Cancer Clinical Trials, 2024年最終指南。
RECIST工作組. Terms of Reference;Therasse et al. 2000年原始指南。
Cox DR. Regression Models and Life-Tables, 1972;論文副本。
FDA. Approaches to Assessment of Overall Survival in Oncology Clinical Trials, 2025年8月草案;NCI. Hazard ratio。
FDA. Multiple Endpoints in Clinical Trials, 2022年最終指南。
Seymour et al. iRECIST: guidelines for response criteria for use in trials testing immunotherapeutics, Lancet Oncology, 2017。核對假性進展、臨床穩定條件及4至8周複查確認;本標準用於相應臨床試驗,不泛化為全部治療的處置規則。
NCI. Responses to Cancer Therapies are Complex, 2018。核對腫塊尺寸與存活、死亡細胞組成並非一一對應。
FDA/ICH. E8(R1) General Considerations for Clinical Studies,第5.6節;E9 Statistical Principles for Clinical Trials,第5.1節。核對分析預設、盲態審閱、揭盲前確定分析計劃及變更記錄。
FDA. Institutional Review Boards Frequently Asked Questions,第45問。核對方案修訂的倫理審查;為消除受試者即時危險而作的緊急調整有相應例外程序。
CONSORT 2025. Item 10: Changes to trial protocol。核對試驗啟動後的重要變更、非預設終點及分析應說明理由。
StatsDirect. Kaplan-Meier Survival Estimates。核對刪失隨訪資料、生存曲線與中位時間估計;正文的排隊示例僅適用於每位患者的PFS均完整觀察到的簡化情形。
FDA. Surrogate Endpoint Resources for Drug and Biologic Development。核對替代終點的用途、疾病和治療背景,以及與傳統批准、加速批准的關係。